
Cuando observamos un rostro, leemos una palabra o distinguimos un objeto en movimiento, solemos atribuir el acto de ver únicamente a los ojos. Sin embargo, el ojo humano no funciona como una cámara simple que captura una imagen y la envía intacta al cerebro. Es, más bien, un sistema óptico y neural en el que la luz es enfocada, filtrada, transformada y procesada antes de convertirse en la información que finalmente interpretamos como una escena visual y que responde, también, a las leyes fundamentales de la física y la química.
Cada fotón (partícula elemental y que percibimos como luz) que entra al ojo atraviesa una secuencia de estructuras transparentes y especializadas. Primero cruza la película lagrimal y la córnea; después pasa por la pupila, el cristalino y el humor vítreo, hasta alcanzar la retina. Allí, la energía luminosa deja de ser luz: se convierte en señales electroquímicas que viajan por el nervio óptico hacia el encéfalo. Pero ese recorrido no equivale a una simple transmisión. La retina selecciona contraste, luminancia, color, movimiento y cambios temporales antes de que la señal salga del globo ocular.
En otras palabras, antes de que el cerebro “vea”, la retina ya ha realizado una parte importante del trabajo.

Imagen. Representación de la disposición celular de la retina
Un órgano que surgió a partir de la luz
La capacidad de detectar luz es mucho más antigua que los ojos complejos. Antes de que existieran estructuras capaces de formar imágenes, proteínas fotosensibles permitían a algunos organismos responder a la intensidad luminosa, orientarse o ajustar ritmos biológicos. Con el tiempo, la detección no direccional pudo complementarse con pigmentos que bloqueaban parte de la luz, permitiendo reconocer de dónde procedía. Más adelante aparecieron sistemas de baja resolución y, en algunos grupos animales, ojos capaces de construir imágenes detalladas.
Los vertebrados, los artrópodos y los cefalópodos llegaron a desarrollar sistemas visuales de alta resolución, aunque no mediante la misma arquitectura. Esta diferencia ilustra un principio importante de la evolución: estructuras semejantes pueden resolver problemas similares sin ser idénticas. La física de la luz impone ciertas condiciones —una superficie transparente, una forma de enfocar y células capaces de capturar fotones—, pero cada linaje biológico puede organizar estos elementos de manera distinta.
En los animales, los fotorreceptores se agrupan principalmente en dos grandes linajes: los ciliares y los rabdoméricos. Los primeros aumentan su superficie sensible a la luz a partir de un cilio modificado; los segundos lo hacen mediante microvellosidades. Ambos tipos probablemente coexistían antes de la separación entre protóstomos y deuteróstomos, dos grandes ramas de la evolución animal.
En los vertebrados, los conos y los bastones se relacionan con el linaje ciliar. Sin embargo, algunas células ganglionares intrínsecamente fotosensibles expresan melanopsina, una opsina de tipo rabdomérico. El ojo humano puede entenderse entonces como un órgano formado por módulos moleculares y celulares muy antiguos, reorganizados durante millones de años para producir una herramienta visual altamente especializada.
Incluso genes como PAX6, asociados con el desarrollo ocular en distintos animales, muestran que la evolución no construye siempre desde cero. Un mismo programa regulador puede reutilizarse para originar órganos diferentes. Por ello, compartir genes implicados en el desarrollo de los ojos no significa que todos los ojos sean anatómicamente iguales; la homología molecular no implica una identidad completa de las estructuras.
El trayecto de la luz
El globo ocular puede dividirse en tres grandes túnicas. La externa, fibrosa, está compuesta por la córnea y la esclera; la intermedia, vascular, incluye iris, cuerpo ciliar y coroides; y la interna, neural, corresponde a la retina. A estas capas se suman medios transparentes que permiten dirigir la luz hacia el sitio donde será procesada: la película lagrimal, el humor acuoso, el cristalino y el vítreo.
Podríamos imaginar al ojo como un dispositivo de precisión formado por varias piezas que deben conservar transparencia, forma y posición. Si una de ellas altera demasiado el trayecto de la luz, la imagen deja de enfocarse correctamente; si otra pierde sus propiedades físicas, el sistema puede conservar una estructura aparentemente intacta, pero su capacidad visual disminuye.
La primera superficie óptica no es la córnea en sentido estricto, sino la película lagrimal que la cubre. Esta interfaz, constituida por componentes lipídicos, acuosos y mucínicos, regulariza la superficie del ojo, lubrica, nutre y protege. Después, la córnea aporta aproximadamente el 70% del poder refractivo debido a su curvatura y a la interfaz entre aire y lágrima.
La córnea debe ser transparente para que la luz la atraviese sin dispersarse en exceso. Esto depende de una organización microscópica precisa: sus fibrillas de colágeno son pequeñas y mantienen un espaciamiento regular. Proteínas como lumicano, queratocano, mimecano y decorina participan en el control de esa organización. Cuando esta arquitectura se altera, la córnea puede perder transparencia y desarrollar opacidad o cicatriz.
Tras la córnea se encuentra el iris, un diafragma pigmentado cuya abertura central es la pupila. La pupila regula cuánta luz entra al ojo y también influye en la profundidad de foco. Más atrás se localiza el cristalino, una lente biconvexa, flexible y avascular que ajusta con precisión el foco de la imagen.
Para mirar un objeto cercano, el músculo ciliar se contrae, disminuye la tensión de las fibras zonulares y permite que el cristalino adopte una forma más convexa. Así aumenta su poder para enfocar de cerca. Este proceso se conoce como acomodación.
El cristalino mantiene su transparencia gracias a una organización muy particular. Sus fibras maduras pierden núcleo y organelos, mientras proteínas llamadas cristalinas contribuyen a su densidad refractiva y estabilidad. Las cristalinas alfa funcionan como chaperonas; las beta y gamma ayudan a conservar las propiedades ópticas del tejido. Sin embargo, estas proteínas son extremadamente longevas y pueden acumular modificaciones asociadas con la edad, como oxidación, desamidación, truncamiento o glucación. Cuando se agregan, dispersan la luz y favorecen la formación de catarata.
El humor acuoso también participa en el equilibrio del sistema. Se produce en los procesos ciliares, pasa por la pupila hacia la cámara anterior y drena principalmente a través de la malla trabecular y la vía uveoescleral. La malla trabecular representa una zona importante de resistencia a la salida del fluido; si se altera el equilibrio entre producción y drenaje, puede modificarse la presión intraocular.
Más atrás, el vítreo ocupa gran parte del volumen ocular. Es un gel altamente hidratado compuesto por agua, colágeno, ácido hialurónico, glucoproteínas y proteoglucanos. Su función incluye mantener el volumen del ojo, conservar transparencia y participar en la interfaz entre el vítreo y la retina. Con la edad puede licuarse, favorecer agregación fibrilar y desencadenar desprendimiento vítreo posterior; la miopía axial puede adelantar estos cambios.
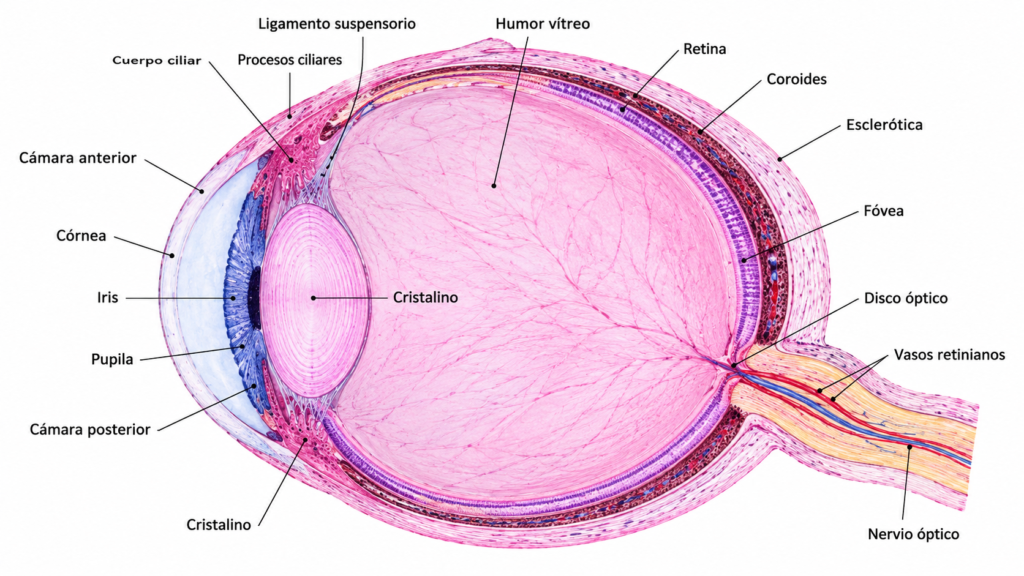
Imagen. Recreación esquemática de la histología ocular
La retina no es una película fotográfica
En el fondo del ojo se encuentra la retina, un neuroepitelio estratificado encargado de transformar fotones en señales nerviosas. Aunque suele compararse con la película de una cámara, esta analogía tiene un límite importante: una película registra pasivamente; la retina, en cambio, procesa activamente la información.
La retina contiene cinco grandes clases de neuronas: fotorreceptores, células bipolares, ganglionares, horizontales y amacrinas. También alberga tres grupos gliales principales: células de Müller, astrocitos y microglía. Los análisis unicelulares han revelado una diversidad considerable: un atlas de retina humana identificó 18 poblaciones principales a partir de 20,009 células, mientras que estudios posteriores con múltiples donantes han resuelto más de 130 tipos o estados celulares.
Las capas retinianas se organizan desde la coroides, situada en la parte externa, hasta el vítreo, en la cara interna. El epitelio pigmentario retiniano forma una monocapa con uniones estrechas y participa en funciones críticas: actúa como barrera externa, absorbe luz dispersa, transporta sustancias, interviene en el ciclo visual y fagocita discos procedentes de los fotorreceptores.
Después aparecen los segmentos externos de conos y bastones, donde se concentran las opsinas y la maquinaria de fototransducción. Más internamente se encuentran las capas nucleares, donde residen los cuerpos celulares; y las capas plexiformes, donde ocurren las sinapsis que conectan la señal visual.
Los bastones y los conos participan de forma distinta en este proceso. Los bastones son muy sensibles a la luz, pero su elevada convergencia disminuye la resolución espacial. Por eso favorecen la visión en condiciones de poca iluminación. Los conos, por el contrario, son menos sensibles, responden con mayor rapidez y permiten una resolución superior, además de participar en la visión cromática.
La mácula es la región especializada en visión central. En su parte más precisa, la fóveola, los conos se encuentran densamente empaquetados y las capas internas se desplazan para permitir un acceso óptico más directo. La baja convergencia de los circuitos foveales puede aproximarse a una relación de un cono con una célula bipolar y una célula ganglionar midget. Esta organización permite leer, reconocer rostros y distinguir detalles finos.
En contraste, la retina periférica contiene una mayor proporción de bastones y favorece la sensibilidad nocturna y la detección de movimiento. Así, la retina distribuye funciones: el centro está optimizado para detalle; la periferia, para sensibilidad y vigilancia del entorno.
De la luz al impulso eléctrico
En la oscuridad, los fotorreceptores permanecen relativamente despolarizados y liberan glutamato. Esto ocurre porque el GMP cíclico mantiene abiertos ciertos canales catiónicos. Cuando llega la luz, el 11-cis-retinal se transforma en todo-trans-retinal, la opsina activa transducina y fosfodiesterasa 6, disminuye la concentración de GMP cíclico y cierra esos canales. El fotorreceptor se hiperpolariza y reduce la liberación de glutamato.
Es un cambio aparentemente paradójico: en lugar de aumentar la liberación de neurotransmisor cuando recibe luz, el fotorreceptor la disminuye. Esta modificación activa de forma distinta las vías bipolares ON y OFF. Las células ON responden a incrementos de luminancia mediante un receptor metabotrópico, mientras que las células OFF se ajustan a disminuciones mediante receptores ionotrópicos. De esta manera, la retina comienza a separar los cambios de brillo en canales paralelos antes de que la información alcance el cerebro.
La señal luminosa también exige recuperar continuamente el cromóforo visual. Después de cada fotoisomerización, el sistema debe regenerar 11-cis-retinal. En el ciclo clásico, fotorreceptores y epitelio pigmentario retiniano reducen, transportan, esterifican e isomerizan retinoides hasta restablecer el pigmento sensible a la luz.
Las células de Müller participan en rutas complementarias, especialmente relevantes para conos. La fotoisomerasa RGR, presente en el epitelio pigmentario retiniano y en una subpoblación de estas células gliales, favorece la recuperación rápida de respuestas visuales después de exposición luminosa sostenida.
Este procesamiento requiere una demanda metabólica considerable. La retina combina fosforilación oxidativa con glucólisis aerobia. Los fotorreceptores consumen glucosa y liberan lactato, mientras que el epitelio pigmentario y las células gliales intercambian metabolitos con ellos. Esta cooperación permite sostener la producción de segmentos externos, los gradientes iónicos y la transmisión sináptica.

Imagen. Anatomía del ojo
Las células de Müller: el andamiaje vivo de la retina
Si la retina fuera una ciudad, las células de Müller no serían una sola estructura dentro de ella: serían, al mismo tiempo, el andamiaje, una parte de la red de suministro, el sistema de limpieza y uno de los mecanismos de respuesta ante daños.
Estas células constituyen la principal macroglía radial de la retina. Su cuerpo celular se localiza en la capa nuclear interna, pero sus prolongaciones atraviesan prácticamente todo el espesor del tejido, desde la membrana limitante externa hasta la membrana limitante interna. En ese trayecto rodean neuronas, sinapsis y vasos sanguíneos, conectando los microambientes neural, vascular y vítreo.
Su papel estructural es evidente: contribuyen a mantener la laminación retiniana y la arquitectura de la fóvea. Sin embargo, su función rebasa ampliamente el sostén físico. Las células de Müller regulan potasio, agua, pH, neurotransmisores, metabolismo energético, factores tróficos y comunicación neurovascular.
Durante la actividad neuronal aumenta la concentración extracelular de potasio y glutamato, además de modificarse la osmolaridad local. Las células de Müller ayudan a evitar que estos cambios se vuelvan dañinos. El canal Kir4.1 participa en el manejo de potasio; AQP4 se acopla al movimiento de agua; y el transportador GLAST, también denominado EAAT1, capta glutamato. Después, la glutamina sintetasa convierte ese glutamato en glutamina reutilizable. Ion, agua y neurotransmisor forman así un sistema interdependiente.
Esta coordinación es relevante porque una acumulación excesiva de glutamato puede producir excitotoxicidad, mientras que una alteración en el manejo de agua y potasio puede contribuir a edema y disfunción neuronal. Las células de Müller también almacenan glucógeno, participan en el suministro de metabolitos, controlan pH, liberan factores tróficos y se comunican con vasos, endotelio y pericitos.
Además, se ha propuesto que podrían reducir la dispersión intrarretiniana de la luz gracias a su morfología radial y a gradientes de índice refractivo. No obstante, la relevancia exacta de este fenómeno en la retina de primates y humanos sigue siendo debatida.
Cuando la retina se lesiona, estas células cambian. Modifican su expresión génica, se hipertrofian, alteran su metabolismo y secretan diferentes moléculas. El aumento de GFAP es uno de los marcadores habituales de esta respuesta, conocida como gliosis. En una fase inicial, la gliosis puede ser protectora: ayuda a contener el daño, restablecer barreras y producir factores de supervivencia. Pero si se prolonga, puede alterar el manejo de potasio, agua y glutamato, favorecer inflamación y contribuir a la formación de cicatrices.
Por ello, bloquear toda respuesta glial no sería necesariamente una estrategia adecuada. El desafío consiste en conservar las funciones protectoras de Müller y limitar los programas inflamatorios, fibróticos o antineurogénicos que aparecen durante el daño crónico.
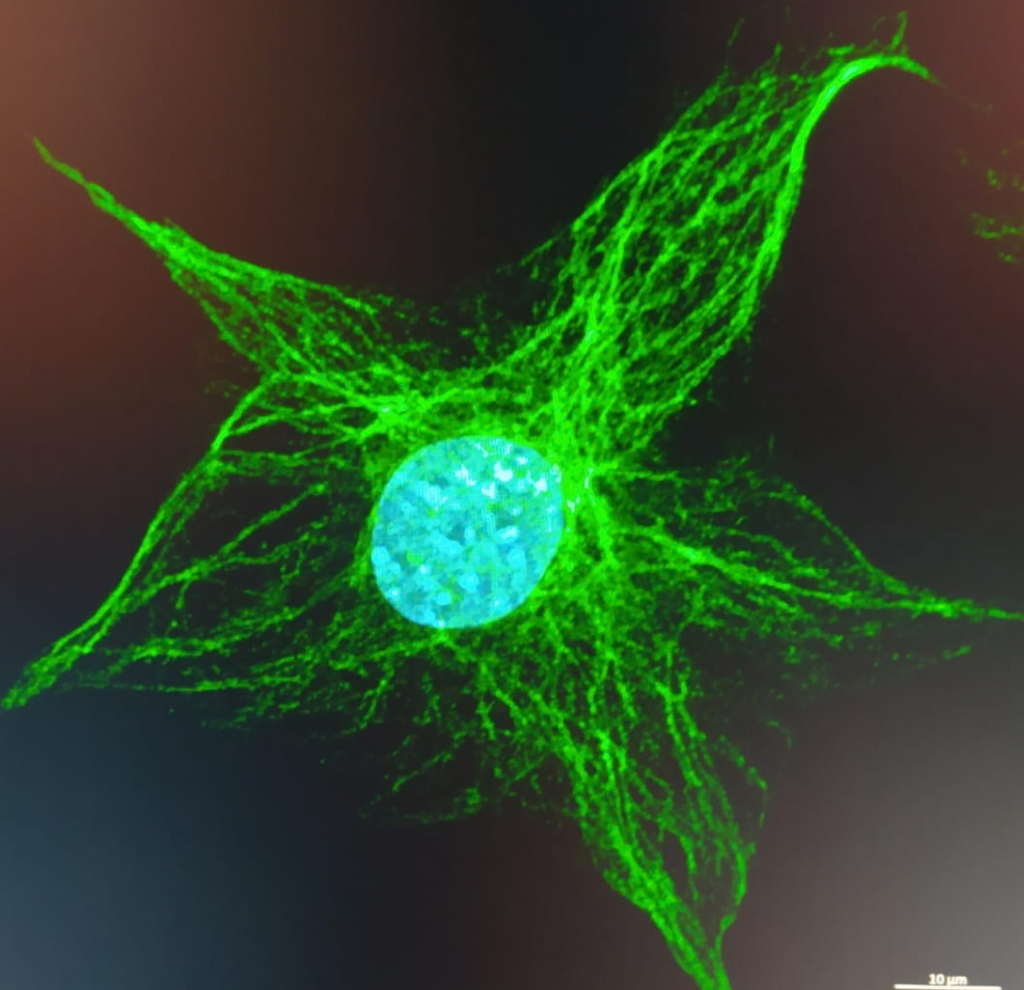
Imagen. Célula glial de Müller de morfología estrellada
Una rotura en los procesos
Las enfermedades oculares muestran que ver no depende de una sola estructura. Un desenfoque óptico, la pérdida de transparencia del cristalino, el daño de las células ganglionares, la alteración de los vasos o la degeneración de fotorreceptores pueden producir discapacidad visual por mecanismos diferentes.
En 2020 se estimaron 43.3 millones de personas ciegas y 295 millones con discapacidad visual moderada o grave. En mayores de 50 años, la catarata explicó aproximadamente 45.5% de los casos de ceguera mundial; le siguieron glaucoma, error refractivo no corregido, degeneración macular asociada con la edad y retinopatía diabética.
Sin embargo, es importante no mezclar conceptos. La prevalencia de una enfermedad, su incidencia y la pérdida visual que se le atribuye no son medidas equivalentes. Una persona puede tener catarata sin presentar discapacidad visual importante; un error refractivo puede provocar una limitación corregible; y la ceguera suele definirse mediante la agudeza visual del mejor ojo.
Los errores refractivos ocurren cuando el sistema óptico no enfoca la luz exactamente sobre la retina. En la miopía, el foco queda delante de ella; en la hipermetropía tendería a ubicarse detrás; el astigmatismo se relaciona con curvaturas desiguales; y la presbicia aparece por pérdida de acomodación con la edad. Sin corrección, los errores refractivos constituyen la principal causa de discapacidad visual por visión lejana y cercana no atendida. Más de 800 millones de personas presentan una alteración de visión cercana que podría corregirse con gafas.
La catarata aparece cuando las cristalinas se modifican y agregan, aumentando la dispersión de luz. Puede comenzar sin síntomas y progresar hacia deslumbramiento, pérdida de contraste, colores apagados, halos y disminución visual. Diabetes, radiación ultravioleta, tabaco, traumatismo, inflamación y corticosteroides pueden acelerar el proceso. La cirugía reemplaza el cristalino por una lente intraocular y suele corregir el componente óptico si retina y nervio óptico permanecen conservados.
El glaucoma afecta principalmente las células ganglionares y sus axones. El glaucoma primario de ángulo abierto puede avanzar sin síntomas hasta que la pérdida de visión periférica es relevante. El daño neuronal es irreversible, aunque disminuir la presión intraocular puede ralentizar la progresión. En contraste, un cierre angular agudo, con dolor, ojo rojo, náusea y visión borrosa, constituye una urgencia.
La retinopatía diabética no es únicamente una alteración vascular. La hiperglucemia afecta pericitos, endotelio, barrera hematorretiniana, neuronas y glía. En fases no proliferativas aparecen microaneurismas, hemorragias y exudados; la isquemia induce VEGF y neovascularización. El edema macular puede comprometer la visión en diferentes etapas. Los cambios neuronales y gliales pueden incluso preceder las lesiones vasculares visibles clínicamente.
La degeneración macular asociada con la edad afecta la unidad formada por fotorreceptores, epitelio pigmentario retiniano, membrana de Bruch y coriocapilar. La forma seca puede progresar desde drusas y cambios pigmentarios hasta atrofia geográfica; la forma neovascular se caracteriza por vasos anormales, exudación, hemorragia y cicatriz, con pérdida central más rápida. Esta pérdida compromete tareas como leer, reconocer rostros o distinguir detalles centrales, aunque suele conservarse parte de la visión periférica.
Mejor cuidar
La investigación regenerativa abre posibilidades importantes, pero los problemas de salud visual con mayor impacto inmediato no dependen exclusivamente de tecnologías futuras. Corregir errores refractivos, ampliar el acceso a gafas, mejorar cobertura y calidad de cirugía de catarata, realizar tamizaje periódico de retina en diabetes, detectar oportunamente glaucoma y atender con urgencia los signos de desprendimiento de retina son medidas que pueden prevenir o limitar una parte importante de la pérdida visual.
En América Latina, la ceguera en mayores de 50 años ha mostrado variaciones importantes entre países. En siete naciones evaluadas, la prevalencia osciló de 0.7% en Argentina a 3.0% en Panamá; la discapacidad visual moderada o grave varió de 8.0% en Uruguay a 14.3% en El Salvador. La catarata no operada fue la principal causa de ceguera y el error refractivo no corregido la primera causa de discapacidad visual. La carga y la cobertura menos favorables se concentraron en grupos socialmente desaventajados.
México enfrenta una carga esperada importante de error refractivo, catarata y retinopatía diabética, asociada con tamaño poblacional, diabetes y desigualdad territorial. Sin embargo, el documento señala que no existe una encuesta ocular nacional reciente y homogénea que permita estimar con la misma precisión incidencia y prevalencia de todas las entidades; por ello, los estudios estatales no deben interpretarse como tasas nacionales.
El ojo humano muestra, en apenas unos centímetros de diámetro, una integración extraordinaria entre óptica, bioquímica, neurociencia, metabolismo e inmunidad. La córnea debe conservar una transparencia precisa; el cristalino debe modificar su forma; el humor acuoso debe mantenerse en equilibrio; los fotorreceptores deben convertir luz en señales; las neuronas retinianas deben procesarlas; y las células de Müller deben sostener el entorno que permite que todo continúe funcionando.
Comprender esta coordinación también permite entender por qué la pérdida visual rara vez es un problema simple. No se trata sólo de luz que deja de entrar o de una imagen que deja de enfocarse. En muchos casos, implica una alteración de circuitos neuronales, equilibrio metabólico, vasos, barreras, células de soporte y mecanismos de reparación. Por eso, el futuro de la visión probablemente dependerá tanto de estrategias avanzadas de regeneración como de acciones ya disponibles: prevención, diagnóstico oportuno, tratamiento accesible y vigilancia epidemiológica rigurosa.
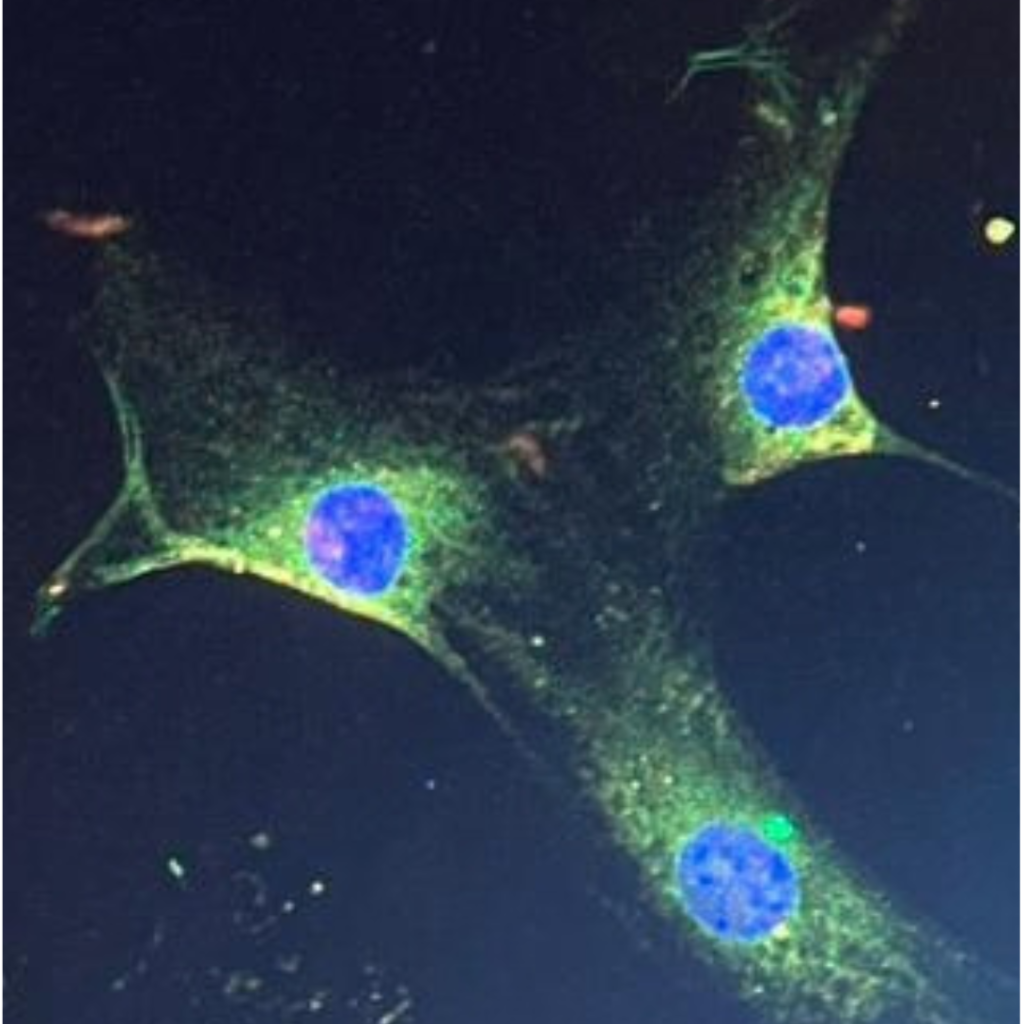
Imagen. Fotografía de células de la retina obtenida a través de microscopía confocal